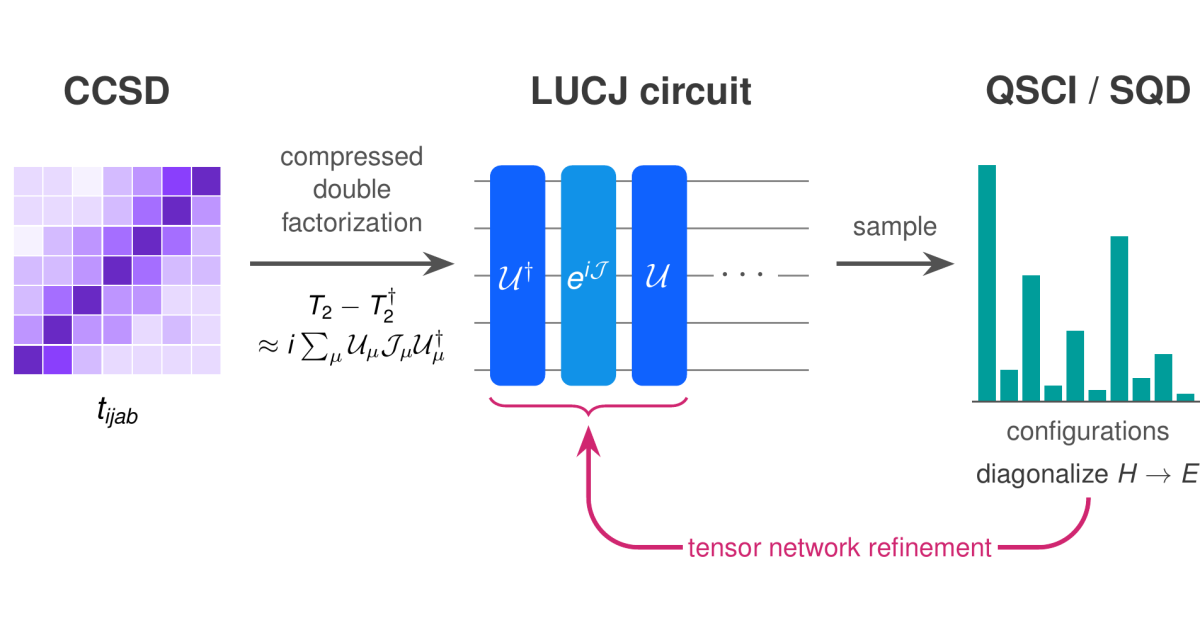
Investigadores de IBM Quantum, la Universidad de California, Los Ángeles, la Clínica Cleveland y la Universidad Estatal de Michigan están trabajando para perfeccionar la precisión de los algoritmos cuánticos variacionales para la química. Su trabajo se centra en el grupo de unidades locales Jastrow (LUCJ) ansatz, un circuito prometedor cuyos parámetros iniciales se derivan de cálculos clásicos de grupos acoplados. Sin embargo, adaptar este enfoque a las computadoras cuánticas actuales acortando los cálculos y limitando las interacciones degrada la precisión de la aproximación clásica. El equipo propone métodos que utilizan la factorización doble comprimida de amplitudes de grupos acoplados para mejorar la inicialización de parámetros y recuperar la precisión.
LUCJ aborda las limitaciones con hardware cuántico
Si bien el enfoque LUCJ ofrece una combinación prometedora de conocimiento físico y eficiencia computacional para modelar energías moleculares, la simple transferencia de parámetros de los cálculos clásicos de conglomerados acoplados es insuficiente para mantener la precisión. Descartar las interacciones necesarias para ajustarse a las limitaciones de los procesadores cuánticos a corto plazo degrada la aproximación al método CCSD clásico, afectando la precisión de la energía resultante. Esta técnica proporciona una nueva forma de cerrar la brecha entre los cálculos clásicos y cuánticos, permitiendo una transferencia más eficiente de información desde el cálculo CCSD al circuito cuántico.
El enfoque tiene como objetivo mitigar la pérdida de precisión que se produce cuando el enfoque LUCJ se simplifica para su implementación en dispositivos cuánticos ruidosos de escala intermedia (NISQ). Esto es particularmente relevante para algoritmos basados en muestras como QSCI y SQD, que se basan en la simulación clásica y la minimización de energía después de la configuración inicial de parámetros.
Estos estudios previos investigaron técnicas de optimización previa y entrenamiento previo sinérgico para mejorar el rendimiento de los solucionadores propios cuánticos variacionales. «Una buena elección inicial para estos parámetros es crucial», señalan los investigadores, destacando la importancia de una inicialización precisa para obtener resultados fiables. La investigación actual amplía este concepto centrándose específicamente en el ansatz LUCJ y desarrollando un método más sofisticado para transferir información clásica al ámbito cuántico.
Lograr esto requiere no solo avances en hardware cuántico, sino también algoritmos y técnicas innovadores para la preparación y optimización. El desarrollo de métodos como la factorización doble comprimida representa un paso hacia la realización de este potencial, permitiendo simulaciones más eficientes y precisas de sistemas moleculares complejos.
La factorización doble comprimida mejora el ajuste de parámetros CCSD
Un método utiliza la factorización doble comprimida de amplitudes de grupos acoplados, simples y dobles (CCSD) para refinar los parámetros del circuito inicial, reconstruyendo efectivamente una aproximación más precisa del método CCSD. Esta factorización doble comprimida se centra en las rotaciones orbitales y los operadores de Coulomb diagonales en el circuito LUCJ, lo que permite una mejor alineación con las amplitudes del CCSD incluso después de que el circuito se haya simplificado por limitaciones de hardware.
El equipo validó estas técnicas utilizando simulaciones de vectores de estado exactos que se extienden a sistemas de hasta 52 qubits y experimentos con procesadores cuánticos superconductores de hasta 65 qubits. Estas validaciones indican que los métodos pueden mejorar significativamente el resultado de los algoritmos cuánticos basados en muestras y de valor esperado, importantes para abordar problemas químicos complejos.
El segundo método propuesto está diseñado específicamente para algoritmos basados en muestras, utilizando una simulación de red tensorial aproximada para mejorar la calidad de las muestras generadas por el circuito ansatz. Ambos métodos actúan como pasos de preprocesamiento clásicos que construyen los parámetros iniciales del circuito antes de la optimización potencial mediante mediciones cuánticas.
La simulación de redes tensoriales refina los parámetros del algoritmo basado en muestras
Esta simulación clásica genera configuraciones y minimiza la energía resultante, ajustando efectivamente los parámetros del circuito antes de que se tomen medidas cuánticas. Estos resultados indican una reducción significativa en el error de energía utilizando la inicialización de parámetros refinados. El enfoque del equipo difiere de la simple optimización de parámetros en la propia computadora cuántica. En cambio, se centra en construir un mejor punto de partida para esa optimización.
Validación en sistemas de hasta 52 Qubits
La técnica de factorización doble comprimida aborda directamente las limitaciones asociadas con la adaptación del LUCJ ansatz al hardware cuántico en el corto plazo. Específicamente, el método combate las pérdidas de precisión debido al necesario truncamiento de los cálculos y la imposición de restricciones de conectividad a los procesadores cuánticos, los cuales degradan la aproximación inicial del método CCSD clásico. Esta factorización se concentra en las rotaciones orbitales y los operadores de Coulomb diagonales, elementos esenciales para representar la correlación de electrones en el circuito cuántico. El equipo contribuyó con el procedimiento de readaptación de la biblioteca de código abierto ffsim, lo que permitió un uso más amplio y un mayor desarrollo.
Resultados experimentales en procesadores IBM Quantum
Esta pérdida de precisión se debe al truncamiento de los cálculos y la eliminación de las interacciones necesarias para ajustar el circuito al hardware actual. Para solucionar este problema, el equipo desarrolló un procedimiento de reacondicionamiento que optimiza los parámetros restantes después de acortar y restringir el circuito. Este paso de preprocesamiento clásico tiene como objetivo replicar fielmente la descripción del grupo acoplado original, proporcionando un punto de partida más eficiente para la computación cuántica. La validación de este enfoque, utilizando simulaciones de vectores de estado exactos, ampliada a sistemas que comprenden hasta 52 qubits, muestra una reducción significativa de los errores de energía.
Esta versión de código abierto permite a otros grupos aprovechar su trabajo y explorar el potencial de una inicialización de parámetros mejorada para aplicaciones de química cuántica. Los investigadores publicaron sus resultados en Quantum, describiendo los métodos para mejorar la inicialización de parámetros. Wan-Hsuan Lin, Fangchun Liang, Mario Motta, Haimeng Zhang, Kenneth M. Merz Jr. y Kevin J. Sung figuran como autores del artículo que describe las técnicas y los resultados de su estudio.
Consulte las noticias de hoy sobre computación cuántica en Quantum Zeitgeist para conocer los últimos avances en qubits, hardware, algoritmos y ofertas de la industria.